 2026, Vol. 35


引用本文 |


2. 山东大学齐鲁医院呼吸与危重症医学科, 济南 250012
鸟氨酸氨甲酰转移酶缺乏症(ornithine transcarbamylase deficiency, OTCD)是最常见的尿素循环障碍疾病,为X连锁遗传病,由鸟氨酸氨甲酰转移酶(ornithine transcarbamylase, OTC)基因突变导致酶活性下降或缺乏[1]。少数成年起病的患者因症状缺乏特异度以及该病的罕见性容易漏诊。本文报道一例成年起病OTCD患者,并检索汇总相关病例报道以提高对其发病特征的认识。
1 病例介绍患者男性,19岁。因“呕吐7 d,视物模糊3 d,抽搐并意识丧失2 d”收入本院重症医学科。入院7 d前患者进食大量高蛋白食物后出现恶心呕吐,输液治疗无缓解。3 d前出现视物模糊。2 d前出现嗜睡、言语模糊、定向力差等症状,后出现抽搐、意识丧失,完善颅脑CT未见明显异常,腰穿测脑脊液压力14.7 mmHg(正常值5~15 mmHg)1 mmH2O=9.807 Pa,常规及生化未见异常,不排除颅内感染,给予抗病毒、降颅压等治疗。1 d前突发呼吸困难,双侧瞳孔散大,颅脑CT提示脑沟回肿胀,予以机械通气、双侧侧脑室钻孔引流术+颅内压电极植入术,但患者术后仍持续高颅内压(ICP 100 mmHg左右, 1 mmHg=0.133 kPa),自主呼吸消失,遂转入本院。
体格检查:T:36.7℃ HR:79次/min RR:15次/min BP:133/92 mmHg。昏迷状态,GCS=E1VTM1,双侧瞳孔不等大,左侧直径5 mm,右侧6 mm,对光反射均消失。双肺听诊呼吸音低,未闻及干湿性啰音。四肢肌张力低,巴宾斯基征未引出。
实验室检查:白细胞21.15×10⁹/L,中性粒细胞比率92%,前降钙素0.914 ng/mL,高敏肌钙蛋白Ⅰ 497.28 ng/L,丙氨酸氨基转移酶60 U/L,总胆红素4.5 μmol/L,肌酐112 μmol/L,钠153 mmol/L。
初步诊断:昏迷待查、脑水肿、中枢性呼吸循环衰竭、尿崩症、癫痫。
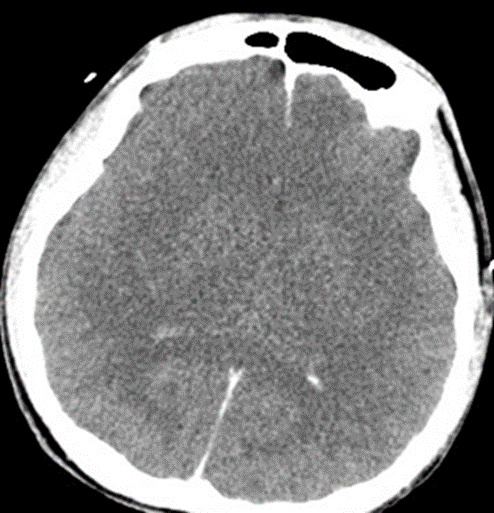
入院时患者呈昏迷状态,伴重度颅内高压(ICP 80~120 mmHg)、脑水肿、尿崩症,予以机械通气、脱水降颅压、低温脑保护、抑制尿崩、抗癫痫等治疗。入院第2天,患者血钾呈进行性升高趋势(4.8→6.1→6.3 mmol/L),予以钙剂及胰岛素-葡萄糖治疗未能纠正高钾血症,数小时后又急剧升高至7.3 mmol/L,紧急行血液滤过治疗。送检外周血及脑组织行宏基因组测序(mNGS)以排查感染性病因。入院第4天,送检的外周血和脑组织mNGS均检测出人类疱疹病毒(序列数分别为809条、256条),未检出其他病原微生物,鉴于患者临床表现,病毒性脑炎暂无法排除,给予更昔洛韦抗病毒治疗。复查颅脑CT(图 1):脑组织弥漫性肿胀,继续加强脱水治疗。入院第5天,检测血氨为4490 μmol/L,结合肝功指标,不除外血氨代谢性疾病,予以血液滤过、精氨酸、导泻及停止蛋白质摄入等措施降血氨,并送检基因检测。入院第6天,血氨降至1595 μmol/L,但患者呈深昏迷状态,伴有脑水肿、脑疝,依赖大剂量血管活性药物维持血压,病情难以逆转,于第7天死亡。
|
| 图 1 患者入院第4天颅脑CT |
|
|
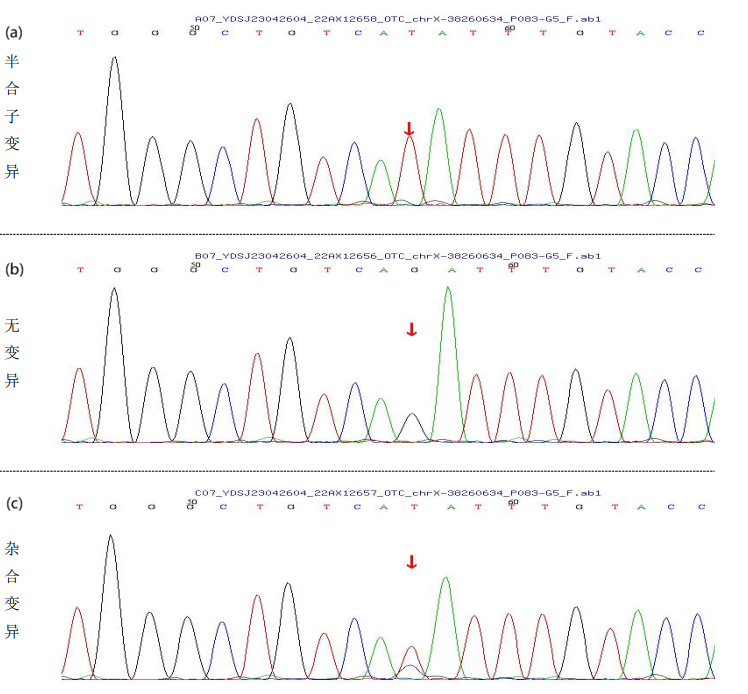
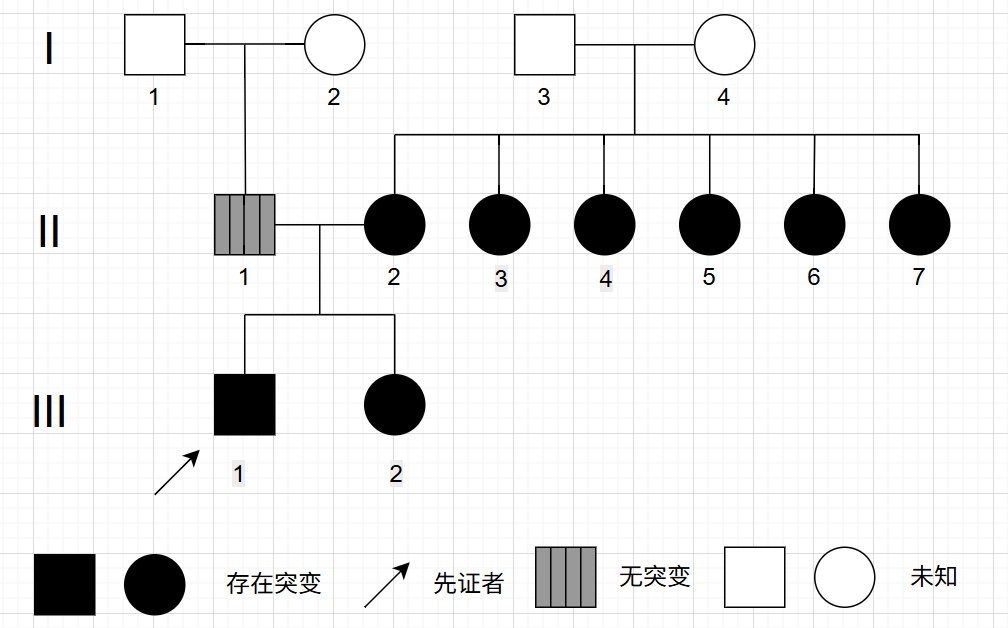
基因测序结果(图 2)提示患者(Ⅲ-1)OTC基因存在半合子突变:第493号核苷酸鸟嘌呤G突变为胸腺嘧啶T(c.493G > T),据此确诊为OTCD。追踪患者遗传家系(图 2、3)发现致病性变异来源于患者母亲(Ⅱ-2),患者部分亲属(Ⅲ-2、Ⅱ-3、Ⅱ-4、Ⅱ-5、Ⅱ-6、Ⅱ-7)该位点存在杂合变异(图 3),Ⅰ代亲属未接受基因检测。
|
| 图 2 基因测序结果红色箭头指示突变位点,患者A半合子突变(c.493G > T),其父B为正常G,其母C杂合突变 |
|
|
|
| 图 3 家系图 |
|
|
在PubMed中检索2005年6月至2025年6月期间成年发病且有详细临床资料的OTCD病例,排除综述、未确诊病例。使用SPSS 26.0进行统计分析,分类数据由n(%)表示,非正态数据以[M(Q1, Q3)]描述,组间比较采用卡方检验(分类变量)和Mann-Whitney U检验(非正态分布的连续变量),以P<0.05为差异有统计学意义。研究共纳入了50例患者[2-44],男性占62.00%,总病死率为40.00%。基线特征(表 1)显示死亡组中男性比例、血氨峰值更高(P<0.001)。昏迷为最常见的症状(表 2),其次还有运动行为异常、呕吐、癫痫发作等。成年起病的诱因(表 3)以激素使用最为常见,同时还和蛋白摄入增加、剧烈运动、化疗、感染、妊娠等有关。
| 指标 | 总人群(50例) | 存活组(30例) | 死亡组(20例) | P值 | 效应量(95% CI) |
| 年龄(岁)a | 36(28, 52) | 35(28, 53) | 44(28, 51) | 0.699 | r = -0.05(-0.33, 0.23) |
| 性别(n, %) | 0.001 | φ = 0.47(0.22, 0.66) | |||
| 女 | 19(38.00) | 17(56.67) | 2(10.00) | ||
| 男 | 31(62.00) | 13(43.33) | 18(90.00) | ||
| 氨水平(初始值,μmol/L)a | 188.00(154.00, 365.50) | 185.00(155.50, 295.50) | 294.00(153.00, 674.00) | 0.182 | r = -0.19(-0.45, 0.10) |
| 氨水平(峰值,μmol/L)a | 377.00(271.00, 697.00) | 284.50(184.25, 366.00) | 700.00(455.50, 1572.50) | 0.001 | r = -0.66(-0.81, -0.44) |
| 接受血液净化治疗(n, %) | 26(52.00) | 17(56.67) | 9(45.00) | 0.419 | φ = 0.1 |
| 注:a为M(Q1, Q3) | |||||
OTC活性缺乏导致尿素循环障碍及高氨血症,血氨升高后消耗α-酮戊二酸、干扰三羧酸循环,引起脑能量代谢障碍,谷氨酰胺蓄积导致渗透性脑水肿[45]。患者脑损伤的程度和血氨水平密切相关,轻中度高氨血症(100~250 μmol/L)常有呕吐、厌食、精神行为改变等症状;严重高氨血症(>250 μmol/L)常表现为脑水肿、脑疝、昏迷;血氨持续>400 μmol/L者易出现脑死亡[46-47]。因严重高氨血症易诱发脑水肿及脑疝,若血氨水平超过200 μmol/L,可首选血液净化治疗[48],以清除血氨等小分子毒素[49-50]。本例患者出现严重高氨血症后,即予以血液滤过等降氨治疗,血氨水平由4490 μmol/L降至1595 μmol/L。
本例患者存在既往未诊断的尿素循环障碍,此次在摄入大量蛋白质并剧烈运动后急性发作,表现为脑水肿、高颅内压与高氨血症。患者因颅高压危象接受脑室外引流,脑组织mNGS检出人类疱疹病毒序列,该病毒少数情况下可引起脑炎、病毒血症等严重并发症[51],故予以抗病毒治疗,后经基因检测确诊为OTCD,考虑该病毒序列可能源于检测假阳性或潜伏状态[52],与本次颅高压危象无直接因果关系。患者严重脑水肿,尽管给予了脑室外引流、脱水降颅压及血液滤过等积极干预,病情仍难以逆转。由于基因检测耗时较长,高度怀疑尿素循环障碍时应及早降氨治疗,以减轻脑损伤、降低病死率[1, 53]。
OTCD患者主要在儿童期发病并确诊,病死率25%~40%(男性:40%~50%,女性:10%~30%)[54-56]。因症状缺乏特异度以及本病的罕见性,成年起病患者难以早期识别[10],统计表明其总死亡率为40.00%,其中成年男性患者的死亡率为58.06%,远高于成年女性患者(10.53%),也高于文献中儿童男性患者的死亡率(40%~50%)[55-56],这与其X连锁遗传的严重酶缺陷及成年起病带来的诊断延迟密切相关。受发表偏倚影响,本研究估计的死亡率可能偏高,有待前瞻性研究进一步评估疾病预后。成年起病患者的症状与儿童患者类似[55],可表现为昏迷、运动行为异常、呕吐、癫痫发作等(表 2),但发病诱因存在差异:前者主要为激素使用和蛋白摄入增加(表 3),后者以感染及饮食多样化为主[56]。本例患者近期大量蛋白质摄入及剧烈运动,是OTCD急性发作的明确诱因。
综上所述,存在激素使用或高蛋白饮食等诱因,并出现呕吐、精神行为异常或昏迷等表现的成年患者,应进行血氨筛查以识别代谢危象,缩短成人罕见代谢病的诊断延迟。若血氨>200 μmol/L或已进展为重症,尽早启动血液净化是减轻脑水肿、改善预后的关键。OTCD患者稳定期需低蛋白饮食及抗高血氨药物治疗,其亲属应接受基因检测与遗传咨询,以明确家系致病基因携带情况并指导优生优育。
作者贡献声明 苑咸斌:论文撰写,胡园园、杨一帆:数据分析,刘玉亮、薛琬麟、岳金凤、杜滨锋:资料收集及整理,郭海鹏、苑咸斌:研究设计、论文修改
知情同意 本研究已获得患者家属的书面知情同意
利益冲突 所有作者均声明不存在利益冲突
| [1] | 孔元原, 韩连书, 杨艳玲, 等. 鸟氨酸氨甲酰转移酶缺乏症诊治专家共识[J]. 浙江大学学报(医学版), 2020, 49(05): 539-547. DOI:10.3785/j.issn.1008-9292.2020.04.11 |
| [2] | Przybycień A, Hołub-Kucharska W, Węgielnik J, et al. Late-onset ornithine transcarbamylase deficiency mimicking cognitive, behavioral and gait disorders: a case report and literature review[J]. Ppn, 2025, 34(2): 116-123. DOI:10.5114/ppn.2025.151783 |
| [3] | Daghreeri S, Bosma KJ, Hammond R, et al. New diagnosis of ornithine transcarbamylase deficiency in a 71-year-old man[J]. Can J Neurol Sci, 2025, 52(6): 1007-1013. DOI:10.1017/cjn.2025.19 |
| [4] | Kanth RK, Agrawal N, Patel P, et al. Sensory ataxic polyneuropathy unmasking late-onset urea cycle defect[J]. Clin Neurol Neurosurg, 2024, 240: 108260. DOI:10.1016/j.clineuro.2024.108260 |
| [5] | Siri B, Olivieri G, Lepri FR, et al. Father-to-daughter transmission in late-onset OTC deficiency: an underestimated mechanism of inheritance of an X-linked disease[J]. Orphanet J Rare Dis, 2024, 19(1): 3. DOI:10.1186/s13023-023-02997-8 |
| [6] | Seol H, Hong YH, Jeon MJ. Encephalopathy after a high-dose dexamethasone suppression test in a woman with X-linked ornithine transcarbamylase deficiency[J]. AACE Clin Case Rep, 2024, 10(2): 71-74. DOI:10.1016/j.aace.2024.01.005 |
| [7] | Tsykunova G, Kristensen E, Stray-Pedersen A, et al. Adult presentation of ornithine transcarbamylase deficiency: a possible cause of hyperammonemia after high-dose chemotherapy and stem cell transplantation[J]. Hematology, 2023, 28(1): 2265187. DOI:10.1080/16078454.2023.2265187 |
| [8] | Han ST, Anderson KJ, Bjornsson HT, et al. A promoter variant in the OTC gene associated with late and variable age of onset hyperammonemia[J]. J Inher Metab Disea, 2022, 45(4): 710-718. DOI:10.1002/jimd.12524 |
| [9] | Gitto L, Fuller CE, Calleo VJ, et al. Late-onset of ornithine transcarbamylase deficiency: a rare medical examiner case[J]. J Forensic Sci, 2022, 67(2): 813-819. DOI:10.1111/1556-4029.14934 |
| [10] | Niclasen BH, Schelde-Olesen MT, Astvad M, et al. Hyperammonaemic encephalopathy caused by adult-onset ornithine transcarbamylase deficiency[J]. Brain Sci, 2022, 12(2): 231. DOI:10.3390/brainsci12020231 |
| [11] | Donlon E, McGettigan J, Gaffney C, et al. Late-onset ornithine transcarbamylase deficiency mimicking a focal opercular syndrome[J]. Pract Neurol, 2022, 22(3): 224-227. DOI:10.1136/practneurol-2021-003196 |
| [12] | Durer S, Durer C, Hoilat GJ. Adult-onset ornithine transcarbamylase deficiency as a rare cause of fatal hyperammonaemia[J]. Lancet, 2021, 398(10302): e11. DOI:10.1016/s0140-6736(21)01606-8 |
| [13] | Marquetand J, Freisinger P, Lindig T, et al. Ammonia and Coma–a case report of late onset hemizygous ornithine carbamyltransferase deficiency in 68-year-old female[J]. BMC Neurol, 2020, 20(1): 118. DOI:10.1186/s12883-020-01700-9 |
| [14] | Hidaka M, Higashi E, Uwatoko T, et al. Late-onset ornithine transcarbamylase deficiency: a rare cause of recurrent abnormal behavior in adults[J]. Acute Med Surg, 2020, 7(1): e565. DOI:10.1002/ams2.565 |
| [15] | Ali EZ, Zakaria Y, Mohd Radzi MA, et al. Mutation study of Malaysian patients with ornithine transcarbamylase deficiency: clinical, molecular, and bioinformatics analyses of two novel missense mutations of the OTC gene[J]. BioMed Res Int, 2018, 2018: 4320831. DOI:10.1155/2018/4320831 |
| [16] | Koya Y, Shibata M, Senju M, et al. Hyperammonemia in a woman with late-onset ornithine transcarbamylase deficiency[J]. Intern Med, 2019, 58(7): 937-942. DOI:10.2169/internalmedicine.1851-18 |
| [17] | Lee CH, Ellaway C, Shun A, et al. Split-graft liver transplantation from an adult donor with an unrecognized UCD to a pediatric and adult recipient[J]. Pediatr Transplant, 2018, 22(1): e13073. DOI:10.1111/petr.13073 |
| [18] | Weiss N, Mochel F, Rudler M, et al. Peak hyperammonemia and atypical acute liver failure: The eruption of an urea cycle disorder during hyperemesis gravidarum[J]. J Hepatol, 2018, 68(1): 185-192. DOI:10.1016/j.jhep.2017.09.009 |
| [19] | Daijo K, Kawaoka T, Nakahara T, et al. Late-onset ornithine transcarbamylase deficiency associated with hyperammonemia[J]. Clin J Gastroenterol, 2017, 10(4): 383-387. DOI:10.1007/s12328-017-0753-0 |
| [20] | Upadhyay R, Bleck TP, Busl KM. Hyperammonemia: what urea-lly need to know: case report of severe noncirrhotic hyperammonemic encephalopathy and review of the literature[J]. Case Rep Med, 2016, 2016: 8512721. DOI:10.1155/2016/8512721 |
| [21] | Mitani H, Mochizuki T, Otani N, et al. Ornithine transcarbamylase deficiency that developed at the age of 19 years with acute brain edema[J]. Acute Med Surg, 2016, 3(4): 419-423. DOI:10.1002/ams2.214 |
| [22] | Bijvoet G P, van der Sijs-Bos C J, Wielders J P, et al. Fatal hyperammonaemia due to late-onset ornithine transcarbamylase deficiency[J]. Neth J Med, 2016, 74(1): 36-39. |
| [23] | Bailly P, Noury JB, Timsit S, et al. Teaching NeuroImages: Ornithine transcarbamylase deficiency revealed by a coma in a pregnant woman[J]. Neurology, 2015, 85(20): e146-147. DOI:10.1212/wnl.0000000000002131 |
| [24] | Gascon-Bayarri J, Campdelacreu J, Estela J, et al. Severe hyperammonemia in late-onset ornithine transcarbamylase deficiency triggered by steroid administration[J]. Case Rep Neurol Med, 2015, 2015: 453752. DOI:10.1155/2015/453752 |
| [25] | Nakajima H, Sasaki Y, Maeda T, et al. Antepartum ornithine transcarbamylase deficiency[J]. Case Rep Gastroenterol, 2014, 8(3): 337-345. DOI:10.1159/000369131 |
| [26] | Cavicchi C, Donati MA, Parini R, et al. Sudden unexpected fatal encephalopathy in adults with OTC gene mutations-Clues for early diagnosis and timely treatment[J]. Orphanet J Rare Dis, 2014, 9(1): 105. DOI:10.1186/s13023-014-0105-9 |
| [27] | Lee JH, Kim GH, Yoo HW, et al. OTC gene in ornithine transcarbamylase deficiency: clinical course and mutational spectrum in seven Korean patients[J]. Pediatr Neurol, 2014, 51(3): 354-359. DOI:10.1016/j.pediatrneurol.2014.03.029 |
| [28] | Kersale A, Jacob C, Egreteau PY, et al. Symptômes psychiatriques pendant la grossesse: pensez aux maladies métaboliques![J]. La Presse Médicale, 2014, 43(9): 1015-1016. DOI:10.1016/j.lpm.2013.12.010 |
| [29] | Rush ET, Hartmann JE, Skrabal JC, et al. Late-onset ornithine transcarbamylase deficiency: an under recognized cause of metabolic encephalopathy[J]. SAGE Open Med Case Rep, 2014, 2: 2050313X14546348. DOI:10.1177/2050313x14546348 |
| [30] | Caballero F, Ris J, Puig M, et al. Successful kidney transplantation from a brain-dead donor with ornithine transcarbamylase deficiency[J]. Transplantation, 2013, 96(8): e63-e64. DOI:10.1097/tp.0b013e3182a8b61b |
| [31] | Mukhtar A, Dabbous H, El Sayed R, et al. A novel mutation of the ornithine transcarbamylase gene leading to fatal hyperammonemia in a liver transplant recipient[J]. Am J Transplant, 2013, 13(4): 1084-1087. DOI:10.1111/ajt.12146 |
| [32] | Morel N, Corne C, Aquaviva C, et al. Diagnosis of ornithine transcarbamylase deficiency secondary to p.Leu301Phe mutation in an adult patient[J]. Rev Neurol, 2012, 168(3): 296-297. DOI:10.1016/j.neurol.2011.06.008 |
| [33] | Ritter E, Husain RA, Hinderhofer K, et al. Ornithine transcarbamylase (OTC) deficiency based on a hemizygous p.R277W mutation causing life-threatening hyperammonemic crisis during treatment for Hodgkin' s lymphoma[J]. Ann Hematol, 2011, 90(7): 857-859. DOI:10.1007/s00277-010-1106-y |
| [34] | Brajon D, Carassou P, Pruna L, et al. Déficit en ornithine-carbamyl-transférase chez l'adulte[J]. La Rev De Médecine Interne, 2010, 31(10): 709-711. DOI:10.1016/j.revmed.2010.02.008 |
| [35] | Ben-Ari Z, Dalal A, Morry A, et al. Adult-onset ornithine transcarbamylase (OTC) deficiency unmasked by the Atkins' diet[J]. J Hepatol, 2010, 52(2): 292-295. DOI:10.1016/j.jhep.2009.11.014 |
| [36] | Klein OD, Kostiner DR, Weisiger K, et al. Acute fatal presentation of ornithine transcarbamylase deficiency in a previously healthy male[J]. Hepatol Int, 2008, 2(3): 390-394. DOI:10.1007/s12072-008-9078-x |
| [37] | Panlaqui OM, Tran K, Johns A, et al. Acute hyperammonemic encephalopathy in adult onset ornithine transcarbamylase deficiency[J]. Intensive Care Med, 2008, 34(10): 1922-1924. DOI:10.1007/s00134-008-1217-2 |
| [38] | Collen JF, Das NP, Koff JM, et al. Hemodialysis for hyperammonemia associated with ornithine transcarbamylase deficiency[J]. Appl Clin Genet, 2008, 1: 1-5. DOI:10.2147/tacg.s3536 |
| [39] | Lien J, Nyhan WL, Barshop BA. Fatal initial adult-onset presentation of urea cycle defect[J]. Arch Neurol, 2007, 64(12): 1777-1779. DOI:10.1001/archneur.64.12.1777 |
| [40] | Hu WT, Kantarci OH, Merritt JL, et al. Ornithine transcarbamylase deficiency presenting as encephalopathy during adulthood following bariatric surgery[J]. Arch Neurol, 2007, 64(1): 126-128. DOI:10.1001/archneur.64.1.126 |
| [41] | Maillot F. Cerebral atrophy after hyperammonaemic coma in a 23-year-old woman with OTC deficiency[J]. J Inher Metab Disea, 2006, 29(4): 595-596. DOI:10.1007/s10545-006-0341-9 |
| [42] | Harada E, Nishiyori A, Tokunaga Y, et al. Late-onset ornithine transcarbamylase deficiency in male patients: Prognostic factors and characteristics of plasma amino acid profile[J]. Pediatr Int, 2006, 48(2): 105-111. DOI:10.1111/j.1442-200x.2006.02181.x |
| [43] | Vinzio S, Perrin AE, Forestier E, et al. Hyperammonaemic encephalopathy induced by a commercial very-low-energy diet in a neglected ornithine-carbamoyltransferase-deficient woman[J]. J Inher Metab Disea, 2005, 28(6): 1133-1135. DOI:10.1007/s10545-005-0209-4 |
| [44] | Crosbie DC, Sugumar H, Simpson MA, et al. Late-onset ornithine transcarbamylase deficiency: a potentially fatal yet treatable cause of coma[J]. Crit Care Resusc, 2009, 11(3): 222-227. DOI:10.1016/s1441-2772(23)01561-2 |
| [45] | Kolchina AN, Yatsyshina EE, Malysheva LV, et al. Diagnostics of inherited metabolic diseases in newborns with the hyperammonemia syndrome at the onset of disease (pilot study)[J]. Sovrem Tehnol Med, 2021, 13(1): 59-64. DOI:10.17691/stm2021.13.1.07 |
| [46] | Summar ML, Dobbelaere D, Brusilow S, et al. Diagnosis, symptoms, frequency and mortality of 260 patients with urea cycle disorders from a 21-year, multicentre study of acute hyperammonaemic episodes[J]. Acta Paediatr, 2008, 97(10): 1420-1425. DOI:10.1111/j.1651-2227.2008.00952.x |
| [47] | Kido J, Häberle J, Sugawara K, et al. The current status of adult patients with urea cycle disorders in Japan: from the nation-wide study[J]. J Inher Metab Disea, 2025, 48(6): e70099. DOI:10.1002/jimd.70099 |
| [48] | Redant S, Empain A, Mugisha A, et al. Management of late onset urea cycle disorders-a remaining challenge for the intensivist?[J]. Ann Intensive Care, 2021, 11(1): 2. DOI:10.1186/s13613-020-00797-y |
| [49] | 孔令臣, 程国升, 吴鹏, 等. 早期血液净化对感染性休克肾损伤患者炎症指标及预后的影响[J]. 中华急诊医学杂志, 2025, 34(05): 716-722. DOI:10.3760/cma.j.issn.1671-0282.2025.05.016 |
| [50] | Gong Y, Dong YL, An YQ, et al. Clearance effects of blood purification on chlorfenapyr and tralopyril in chlorfenapyr poisoning patients[J]. World J Emerg Med, 2026, 17(1): 65-69. DOI:10.5847/wjem.j.1920-8642.2026.012 |
| [51] | Isil CH, Idris AY, Ebru GS, et al. Therapeutic plasma exchange and extracorporeal membrane oxygenation in the management of fulminant human herpesvirus 6-associated myocarditis and encephalitis[J]. World J Emerg Med, 2025, 16(6): 623-625. DOI:10.5847/wjem.j.1920-8642.2025.103 |
| [52] | 尹云玉, 丁雪峰, 王大庆, 等. 宏基因组二代测序对脓毒症患者血流感染的病原学诊断价值[J]. 中华急诊医学杂志, 2024, 33(04): 497-501. DOI:10.3760/cma.j.issn.1671-0282.2024.04.008 |
| [53] | Cen ZY, Ge PP, Chen YH, et al. Clinical characteristics and long-term outcomes of 101 patients with urea cycle disorders in China[J]. Orphanet J Rare Dis, 2025, 20(1): 432. DOI:10.1186/s13023-025-03985-w |
| [54] | Choi JH, Lee BH, Kim JH, et al. Clinical outcomes and the mutation spectrum of the OTC gene in patients with ornithine transcarbamylase deficiency[J]. J Hum Genet, 2015, 60(9): 501-507. DOI:10.1038/jhg.2015.54 |
| [55] | Lu DY, Han F, Qiu WJ, et al. Clinical and molecular characteristics of 69 Chinese patients with ornithine transcarbamylase deficiency[J]. Orphanet J Rare Dis, 2020, 15(1): 340. DOI:10.1186/s13023-020-01606-2 |
| [56] | Brassier A, Gobin S, Arnoux JB, et al. Long-term outcomes in Ornithine Transcarbamylase deficiency: a series of 90 patients[J]. Orphanet J Rare Dis, 2015, 10(1): 58. DOI:10.1186/s13023-015-0266-1 |