 2026, Vol. 35


引用本文 |


心脏骤停后脑损伤是影响患者复苏后生存率及神经功能结局的关键环节。新近共识指出心脏骤停后脑损伤并非单一时点的静态损伤,而是贯穿缺血去极化、再灌注复极、失调以及恢复与修复等多个相互重叠阶段的动态病理过程。其时间-空间动态演变同时涉及能量代谢障碍、氧化应激、血脑屏障破坏、神经炎症放大以及神经修复受限等多重交互机制[1-2]。单纯围绕单一病理环节的干预措施往往难以稳定改善结局[3]。神经血管单元为理解这一过程提供了更具整合性的分子病理框架。神经血管单元由神经元、胶质细胞、血管内皮细胞、周细胞及细胞外基质共同构成,其稳态一旦被破坏,局部炎症、微循环障碍和屏障损伤便会相互放大[4-6]。其中作为中枢神经系统固有免疫细胞的小胶质细胞对缺血-再灌注刺激高度敏感,既可通过清除损伤相关信号和促进修复发挥保护作用,也可通过持续释放炎症介质、放大氧化应激和影响血脑屏障稳态而加重继发性脑损伤。Sato等[7]指出在心脏骤停后脑损伤研究中将小胶质细胞置于神经血管单元失衡的动态网络中加以理解,比将其简单视为炎症“伴随现象”更具病理意义。近年来免疫代谢研究进一步提示小胶质细胞功能状态的转换与其代谢程序重塑密切相关,其中琥珀酸-衣康酸轴逐渐被视为连接三羧酸循环、线粒体氧化还原失衡与炎症信号转导的重要枢纽[8-12]。琥珀酸可作为炎症信号促进促炎转录程序,而免疫应答基因1/顺乌头酸脱羧酶1介导的衣康酸生成则具有负反馈样免疫调节作用,可限制过度炎症并促进抗氧化防御[13-16]。尽管目前直接聚焦心脏骤停后脑损伤的研究仍较少,但系统梳理该代谢轴的生物学基础、病理作用及转化前景,对于理解其免疫代谢机制及探索分时段精准脑保护策略具有重要临床意义[17]。
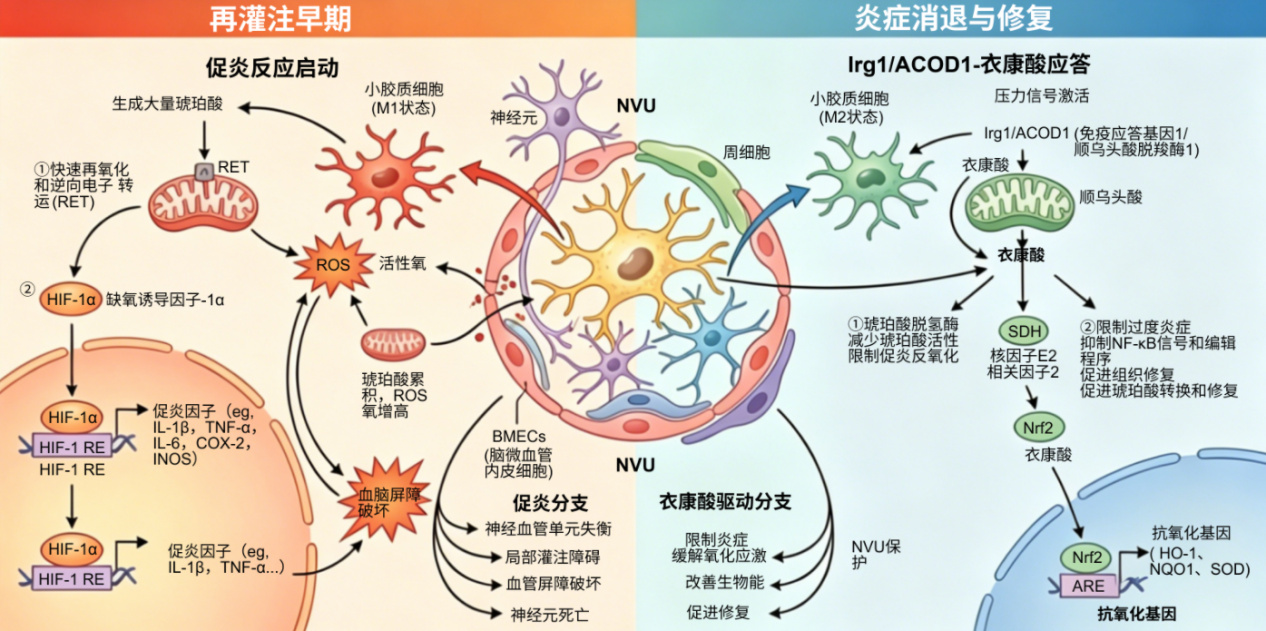
2 小胶质细胞琥珀酸-衣康酸轴的生物学基础 2.1 琥珀酸的来源、信号转导及促炎作用琥珀酸是三羧酸循环中的重要中间代谢物。在缺血-再灌注相关损伤中,琥珀酸并非仅表现为被动堆积的代谢产物,而可转化为连接能量代谢失衡与炎症放大的关键信号。研究表明缺血状态下组织内琥珀酸可明显积聚,而在再灌注初期被迅速再氧化,继而通过线粒体复合体Ⅰ反向电子传递驱动活性氧暴发生成,成为再灌注损伤的重要代谢起点[9]。琥珀酸在细胞内信号转导中具有明确的促炎效应。Huang等[10]研究表明琥珀酸升高可稳定缺氧诱导因子-1α并增强白细胞介素-1β等促炎因子表达,提示其不仅是能量代谢中间产物,也可作为炎症信号分子。该脑损伤证据主要来自巨噬细胞和缺血-再灌注模型,为理解小胶质细胞促炎代谢转变提供了重要参考。琥珀酸除胞内效应外,还可通过影响血管相关细胞功能参与病理损伤。Atallah等[11]研究提示升高细胞内琥珀酸水平可扰乱内皮细胞线粒体功能,增加活性氧生成并导致屏障完整性下降。对于心脏骤停后脑损伤而言,这意味着琥珀酸可能位于“代谢紊乱—炎症激活—屏障损伤”这一连续病理链条的上游。
2.2 衣康酸的生成途径及抗炎调控机制衣康酸是近年来受到广泛关注的内源性免疫代谢产物,其生成与炎症状态下三羧酸循环重塑密切相关。在感染、无菌炎症及组织损伤等应激条件下,Irg1/ACOD1表达明显上调,进而催化线粒体内顺乌头酸脱羧生成衣康酸。该过程最初主要在巨噬细胞等髓系细胞中系统阐释,新近研究表显示中枢神经系统炎症环境下小胶质细胞同样可激活这一通路[12-17]。不同于琥珀酸的促炎放大效应,衣康酸总体上表现为限制过度炎症和促进代谢恢复的“制动器”。其抗炎作用首先体现在对琥珀酸脱氢酶的抑制,影响线粒体代谢并限制与促炎激活相关代谢重编程。衣康酸及其衍生物可激活核因子E2相关因子2通路,上调多种抗氧化和细胞保护相关基因表达,减轻炎症反应和氧化损伤。衣康酸还可通过表观遗传调控削弱炎症基因转录。研究证实衣康酸并非通过单一靶点发挥作用,而是通过“代谢酶抑制—氧化应激缓冲—转录调控”多层级机制共同塑造抗炎环境[12-16]。
2.3 小胶质细胞代谢重编程是连接代谢轴与神经炎症的功能小胶质细胞代谢重编程是指其在不同病理刺激下,对糖代谢、线粒体氧化代谢及相关代谢通路进行动态调整,由此改变炎症反应、吞噬功能和组织修复能力的过程。生理状态下小胶质细胞主要依赖线粒体氧化磷酸化维持基础能量供给;损伤刺激下,可迅速转向以糖酵解增强为特征的代谢模式,支持急性炎症反应[18-19]。研究显示琥珀酸-衣康酸轴恰恰位于这一过程的关键功能节点:琥珀酸积聚可通过稳定缺氧诱导因子-1α、促进线粒体活性氧生成及增强促炎信号,推动小胶质细胞向促炎代谢状态转变;Irg1/ACOD1介导的衣康酸生成则可通过抑制琥珀酸脱氢酶、缓冲氧化应激并限制炎症基因程序,部分逆转过度激活状态。小胶质细胞代谢重编程并不是与琥珀酸-衣康酸轴并列的独立过程,该代谢轴更是影响神经炎症结局的核心功能节点[8, 12-19](图 1)。
|
| 图 1 小胶质细胞琥珀酸-衣康酸轴的生物学基础 |
|
|
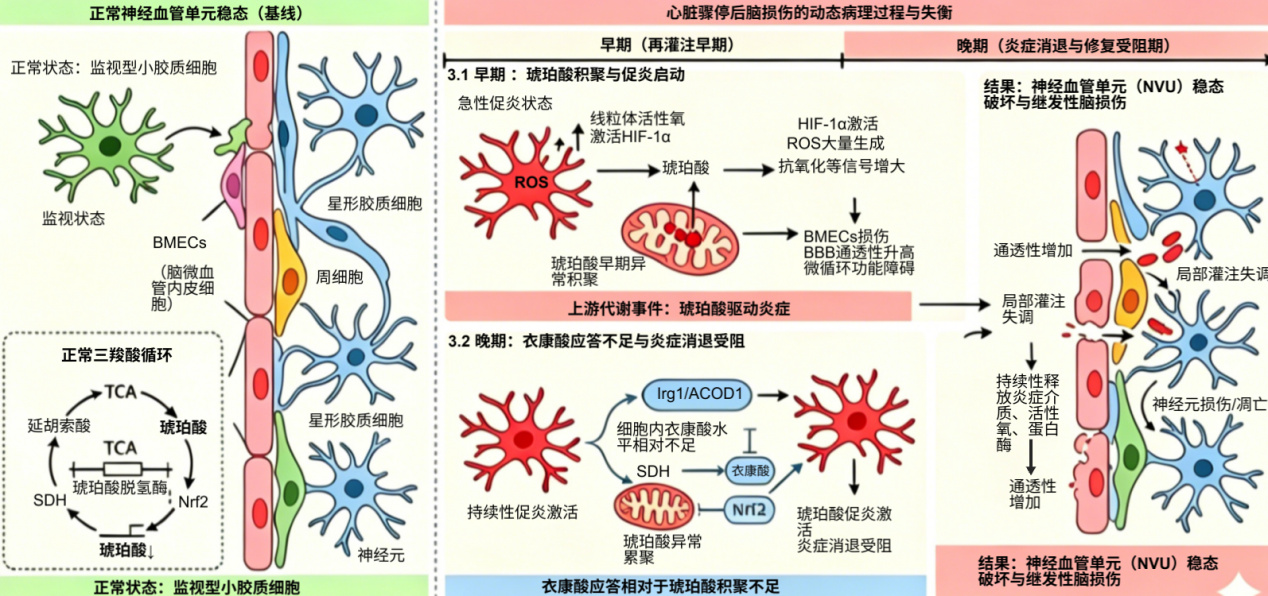
心脏骤停后脑损伤的再灌注早期是继发性损伤迅速放大的关键阶段。在这一阶段,代谢紊乱、氧化应激和神经炎症相互促进,共同决定后续脑组织损伤程度[1-5]。新近研究表明琥珀酸积聚很可能是驱动炎症启动的重要上游代谢事件[8-10]。琥珀酸相关信号可推动小胶质细胞由稳态监视向急性促炎状态转换;琥珀酸还可能同步损伤内皮屏障功能,从而形成炎症放大与微循环障碍相互促进的恶性循环。“再灌注早期琥珀酸积聚—促炎反应启动”并不是孤立的代谢现象,而是后续血脑屏障破坏、神经血管单元稳态失衡及神经功能恶化的重要起点[6-7, 11]。
3.2 Irg1/ACOD1-衣康酸应答不足与炎症消退受阻与再灌注早期琥珀酸驱动的促炎启动相对应,Irg1/ACOD1-衣康酸通路通常被认为是限制过度炎症的重要内源性反馈机制[12-16]。研究显示衣康酸及其衍生物可通过抑制琥珀酸脱氢酶、缓冲氧化应激并限制炎症基因程序,促进炎症由放大阶段向消退和修复阶段过渡[12-17]。近年研究提示,急性脑损伤后即使Irg1表达升高,细胞内衣康酸水平仍可能不足,而外源性增强该通路可抑制小胶质细胞急性促炎激活并改善生物能状态。由此推测在心脏骤停后脑损伤中,若衣康酸应答启动延迟或维持不足,则前期由琥珀酸驱动的促炎程序可能持续存在,最终表现为炎症消退受阻和修复迟滞[17, 20-21]。
3.3 从小胶质细胞代谢失衡到神经血管单元稳态破坏有研究显示小胶质细胞持续维持促炎代谢状态而未能及时转入限制性反应时释放的炎症介质、活性氧及相关蛋白酶可进一步影响脑微血管内皮细胞、星形胶质细胞和周细胞功能,诱导血脑屏障完整性下降、局部灌注调节障碍及神经元代谢支持不足。形成的“代谢失衡—神经炎症—屏障损伤—微循环障碍”闭环,可能是心脏骤停后脑损伤由早期可逆失调走向持续性神经功能恶化的重要基础[6-7, 11, 18-19]。
3.4 该代谢轴在心脏骤停后脑损伤中的时空特征与证据边界心脏骤停后脑损伤的关键特征是病理过程随再灌注进程在时间-空间上不断演变。琥珀酸-衣康酸轴不是静态通路,更是在病程不同阶段的动态转换:前期表现为促炎放大,后者则表现为限制性反馈[1-5, 8, 12-17]。在空间上看脑内反应同样可能具有明显区域异质性。目前该代谢轴在心脏骤停后脑损伤中的直接证据仍明显少于相关急性脑损伤模型。多个研究提示心脏骤停后脑损伤中存在与琥珀酸-衣康酸轴高度相关的时相性炎症和代谢背景,但关于其具体时空特征、主导细胞来源及临床应用价值仍有待进一步证实[1-5, 17](图 2)。
|
| 图 2 心脏骤停后脑损伤中小胶质细胞琥珀酸-衣康酸轴失衡及其病理机制 |
|
|
基于上述研究提示靶向小胶质细胞琥珀酸-衣康酸轴的干预更适合建立在时间窗识别基础上,而不是采用“全程同一方案”的固定路径[1-5]。再灌注早期的重点可能在于抑制琥珀酸相关促炎放大,例如通过抑制琥珀酸脱氢酶减少琥珀酸快速氧化及活性氧生成。既往研究在心脏骤停动物模型中已提示相关策略可改善神经功能并减轻神经元损伤。考虑到琥珀酸脱氢酶位于线粒体能量代谢核心环节,此种干预更适合强调“早期、短时、窗口化”,而非长期广泛抑制[8-9]。进入再灌注后的中晚期后,干预重点则更应转向增强Irg1/衣康酸保护反应。衣康酸通路能够同时覆盖代谢、氧化应激和转录调控多个层面,理论上不仅有助于限制促炎反应持续存在,还有可能改善小胶质细胞线粒体代谢失衡,并为后续神经血管单元稳态恢复创造条件。新近研究显示4-辛基衣康酸等衍生物可部分恢复小胶质细胞生物能状态并改善脑损伤结局,提示外源性增强衣康酸通路具有一定前临床潜力[12-17, 20-21]。该领域在转化上仍面临挑战:A:心脏骤停后脑损伤本身高度异质,不同患者在损伤严重程度、主导病理环节和时间窗进展上差异明显,未来更合理的路径应是结合临床查体、脑电图、影像学及血液标志物开展早期分层识别[5, 22]。B:琥珀酸和衣康酸作为动态生物标志物虽具有探索价值,但在心脏骤停后脑损伤领域,其采样时间点、检测平台、参考范围及与结局的关系尚未建立统一标准[22]。C:药物本身的递送与安全性问题同样不容忽视,尤其是天然衣康酸血脑屏障通透性有限,相关衍生物的药代行为和长期安全性仍需进一步阐明。
5 总结与展望综上,小胶质细胞琥珀酸-衣康酸轴为理解心脏骤停后脑损伤的动态演变提供了一个具有整合力的免疫代谢框架[1, 2, 8, 12-17]。再灌注早期琥珀酸积聚及其相关氧化应激、促炎转录和炎症放大过程,可能推动小胶质细胞向促炎代谢状态偏移;而随后Irg1/ACOD1-衣康酸通路的激活,则可能通过限制过度炎症、缓冲氧化应激并改善细胞生物能状态,促进炎症由放大阶段向消退和修复阶段转变[8, 12-17, 21-22]。当前研究仍存在直接针对心脏骤停后脑损伤的证据不足、时间与脑区分辨研究缺乏、衣康酸衍生物与内源性机制并不完全等同,以及生物标志物体系尚未成熟等问题[17, 20-21]。未来研究重点:一是结合单细胞组学、空间转录组和多组学代谢分析,系统描绘该代谢轴在心脏骤停后脑损伤中的真实时空轨迹;二是加强以心脏骤停后脑损伤模型为核心的验证性研究,进一步厘清该代谢轴与血脑屏障损伤、微循环障碍、神经元损伤及神经血管单元失衡之间的因果关系;三是在转化层面推动代谢相关标志物、神经电生理和影像表型的联合评估,探索基于时间窗和早期分层识别的精准干预策略。靶向小胶质细胞琥珀酸-衣康酸轴有望为心脏骤停后脑损伤的分时段脑保护提供新的理论依据与干预思路,也可能成为未来精准脑保护研究中的重要切入点[1, 7, 17-22]。
利益冲突 所有作者均声明无利益冲突
| [1] | Perkins GD, Neumar R, Hsu CH, et al. Improving outcomes after post–cardiac arrest brain injury: a scientific statement from the international liaison committee on resuscitation[J]. Resuscitation, 2024, 201: 110196. DOI:10.1016/j.resuscitation.2024.110196 |
| [2] | Allen CP, Bird JD, Sekhon MS. The dynamic pathophysiology of post cardiac arrest brain injury: “time is brain”[J]. Curr Opin Crit Care, 2025, 31(2): 123-130. DOI:10.1097/mcc.0000000000001246 |
| [3] | Hirsch KG, Abella BS, Amorim E, et al. Critical care management of patients after cardiac arrest: a scientific statement from the American heart association and neurocritical care society[J]. Circulation, 2024, 149(2): e168-e200. DOI:10.1161/cir.0000000000001163 |
| [4] | Sandroni C, Cronberg T, Sekhon M. Brain injury after cardiac arrest: pathophysiology, treatment, and prognosis[J]. Intensive Care Med, 2021, 47(12): 1393-1414. DOI:10.1007/s00134-021-06548-2 |
| [5] | Sekhon MS, Taccone FS, Skrifvars MB, et al. Clinical heterogeneity and phenotyping of post cardiac arrest brain injury: one size may not fit all[J]. Intensive Care Med, 2025, 51(7): 1240-1255. DOI:10.1007/s00134-025-08012-x |
| [6] | Tiedt S, Buchan AM, Dichgans M, et al. The neurovascular unit and systemic biology in stroke: implications for translation and treatment[J]. Nat Rev Neurol, 2022, 18(10): 597-612. DOI:10.1038/s41582-022-00703-z |
| [7] | Sato Y, Falcone-Juengert J, Tominaga T, et al. Remodeling of the neurovascular unit following cerebral ischemia and hemorrhage[J]. Cells, 2022, 11(18): 2823. DOI:10.3390/cells11182823 |
| [8] | Huang H, Li GJ, He YN, et al. Cellular succinate metabolism and signaling in inflammation: implications for therapeutic intervention[J]. Front Immunol, 2024, 15: 1404441. DOI:10.3389/fimmu.2024.1404441 |
| [9] | Mottahedin A, Prag HA, Dannhorn A, et al. Targeting succinate metabolism to decrease brain injury upon mechanical thrombectomy treatment of ischemic stroke[J]. Redox Biol, 2023, 59: 102600. DOI:10.1016/j.redox.2023.102600 |
| [10] | Huang LY, Ma JY, Song JX, et al. Ischemic accumulation of succinate induces Cdc42 succinylation and inhibits neural stem cell proliferation after cerebral ischemia/reperfusion[J]. Neural Regen Res, 2023, 18(5): 1040-1045. DOI:10.4103/1673-5374.355821 |
| [11] | Atallah R, Gindlhuber J, Platzer W, et al. Succinate regulates endothelial mitochondrial function and barrier integrity[J]. Antioxidants, 2024, 13(12): 1579. DOI:10.3390/antiox13121579 |
| [12] | Peace CG, O’Neill LAJ. The role of itaconate in host defense and inflammation[J]. J Clin Investig, 2022, 132(2): e148548. DOI:10.1172/jci148548 |
| [13] | Yang WC, Wang YX, Tao KX, et al. Metabolite itaconate in host immunoregulation and defense[J]. Cell Mol Biol Lett, 2023, 28(1): 100. DOI:10.1186/s11658-023-00503-3 |
| [14] | Shi X, Zhou HP, Wei J, et al. The signaling pathways and therapeutic potential of itaconate to alleviate inflammation and oxidative stress in inflammatory diseases[J]. Redox Biol, 2022, 58: 102553. DOI:10.1016/j.redox.2022.102553 |
| [15] | Ye D, Wang P, Chen LL, et al. Itaconate in host inflammation and defense[J]. Trends Endocrinol Metab, 2024, 35(7): 586-606. DOI:10.1016/j.tem.2024.02.004 |
| [16] | Chen LL, Morcelle C, Cheng ZL, et al. Itaconate inhibits TET DNA dioxygenases to dampen inflammatory responses[J]. Nat Cell Biol, 2022, 24(3): 353-363. DOI:10.1038/s41556-022-00853-8 |
| [17] | Liu N, Jiang YH, Xiu YW, et al. Itaconate restrains acute proinflammatory activation of microglia after traumatic brain injury in mice[J]. Sci Transl Med, 2025, 17(789): eadn2635. DOI:10.1126/scitranslmed.adn2635 |
| [18] | Wang H, Li JJ, Zhang H, et al. Regulation of microglia polarization after cerebral ischemia[J]. Front Cell Neurosci, 2023, 17: 1182621. DOI:10.3389/fncel.2023.1182621 |
| [19] | Ma WY, Wu QL, Wang SS, et al. A breakdown of metabolic reprogramming in microglia induced by CKLF1 exacerbates immune tolerance in ischemic stroke[J]. J Neuroinflammation, 2023, 20(1): 97. DOI:10.1186/s12974-023-02779-w |
| [20] | Wei C, Xiao ZN, Zhang YL, et al. Itaconate protects ferroptotic neurons by alkylating GPx4 post stroke[J]. Cell Death Differ, 2024, 31(8): 983-998. DOI:10.1038/s41418-024-01303-8 |
| [21] | Luo ZL, Sheng ZY, Hu LY, et al. Targeted macrophage phagocytosis by Irg1/itaconate axis improves the prognosis of intracerebral hemorrhagic stroke and peritonitis[J]. eBioMedicine, 2024, 101: 104993. DOI:10.1016/j.ebiom.2024.104993 |
| [22] | Hoiland RL, Rikhraj KJK, Thiara S, et al. Neurologic prognostication after cardiac arrest using brain biomarkers: a systematic review and meta-analysis[J]. JAMA Neurol, 2022, 79(4): 390-398. DOI:10.1001/jamaneurol.2021.5598 |